2026-11-09 信息来源:化学化工学院
近日,山西大学化学化工学院张锋伟教授课题组与太原理工大学章日光教授、中科院大连物化所乔波涛研究员等人基于前期利用CO和H2气氛精细调控催化剂表界面结构与催化性能的基础上(J. Am. Chem. Soc., 2025, 147, 26319-26328,Chin. J. Catal., 2023, 48, 195-204),联合提出一种创新性的低温气相乙炔(C2H2)自聚合策略,成功制备了一种聚乙炔(PA)修饰的Pt/TiO2-200C2H2催化剂,实现了结构敏感的炔烃底物加氢反应活性与选择性的同步提升。
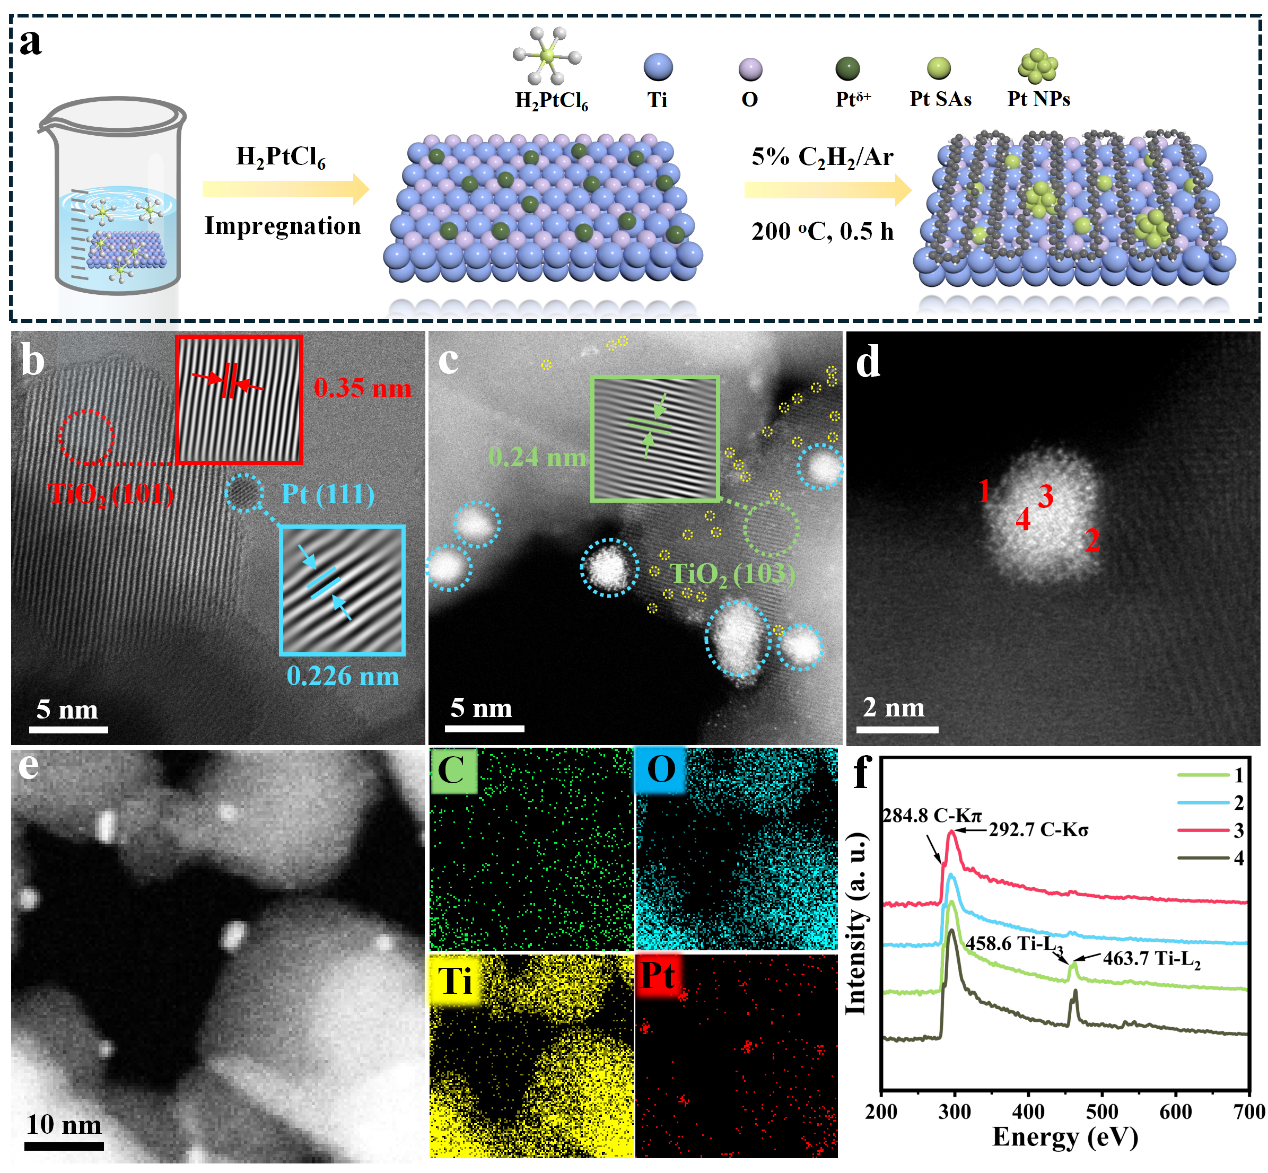
图1. 催化剂的制备示意图及结构表征: (a) Pt/TiO2-200C2H2催化剂的合成示意图, (b) HRTEM图像, (c, d) HAADF-STEM图像, (e) Pt/TiO2-200C2H2催化剂的EDS映射图像, (f) d图所示的Pt/TiO2-200C2H2的EELS谱图。
研究团队首先采用浸渍法制备Pt/TiO2前驱体,随后在保护气氛下升温至200°C然后切换为5% C2H2/Ar气氛进行预处理30min,引发乙炔(C2H2)单体在催化剂表面发生聚合反应,原位形成反式聚乙炔(trans-PA)涂层。该涂层同时覆盖Pt NPs与Pt SAs两种活性位点,构建出独特的双活性位点催化体系。高分辨率透射电镜(HRTEM)和高角环形暗场扫描透射电镜(HAADF-STEM)图清晰地显示出尺寸为2.25 ± 0.8 nm的Pt NPs与孤立分散的Pt SAs共存于TiO2载体表面。能量色散X-射线光谱(EDS)表明C、O、Ti、Pt元素均匀分布于催化剂表面,电子能量损失谱(EELS)在Pt NPs表面检测到明显的碳物种信号,证实了PA涂层的存在。X-射线光电子能谱(XPS)和X-射线吸收光谱(XAS)分析表明,PA涂层向Pt位点发生电子转移,使Pt0向低结合能方向移动0.3 eV,形成了富电子的Pt环境。该富电子的Pt位点显著促进了H2的解离活化,而PA涂层可有效抑制Pt物种的烧结团聚,提升了催化剂的催化活性和稳定性。
在苯乙炔选择性加氢反应中(50°C, 0.1 MPa H2),Pt/TiO2-200C2H2催化剂实现了苯乙炔的完全转化,苯乙烯选择性高达95%,明显优于Pt NPs/TiO2(转化率47.8%,选择性84.0%)和Pt/TiO2-200H2 (转化率66.7%, 选择性92.8%)对照催化剂。延长反应时间至3h,苯乙烯选择性仍保持在92.8%以上。该催化剂的周转频率(TOF)高达13217 h-1,超越了大多数文献报道的TOF值。表观活化能测定结果显示,Pt/TiO2-200C2H2的活化能为36.4 kJ·mol-1,显著低于Pt NPs/TiO2 (43.3 kJ·mol-1)和Pt/TiO2-200H2 (43.2 kJ·mol-1),表明PA涂层有效降低了加氢反应的动力学能垒。在更具实际意义的固定床连续流反应中,Pt/TiO2-200C2H2催化剂在处理含500ppm苯乙炔的模拟苯乙烯富进料时,经过7h诱导期后,残余苯乙炔浓度降至10ppm以下,该状态下可持续稳定运行215h,同时苯乙烯浓度始终接近进料浓度,展现出优异的工业应用潜力。
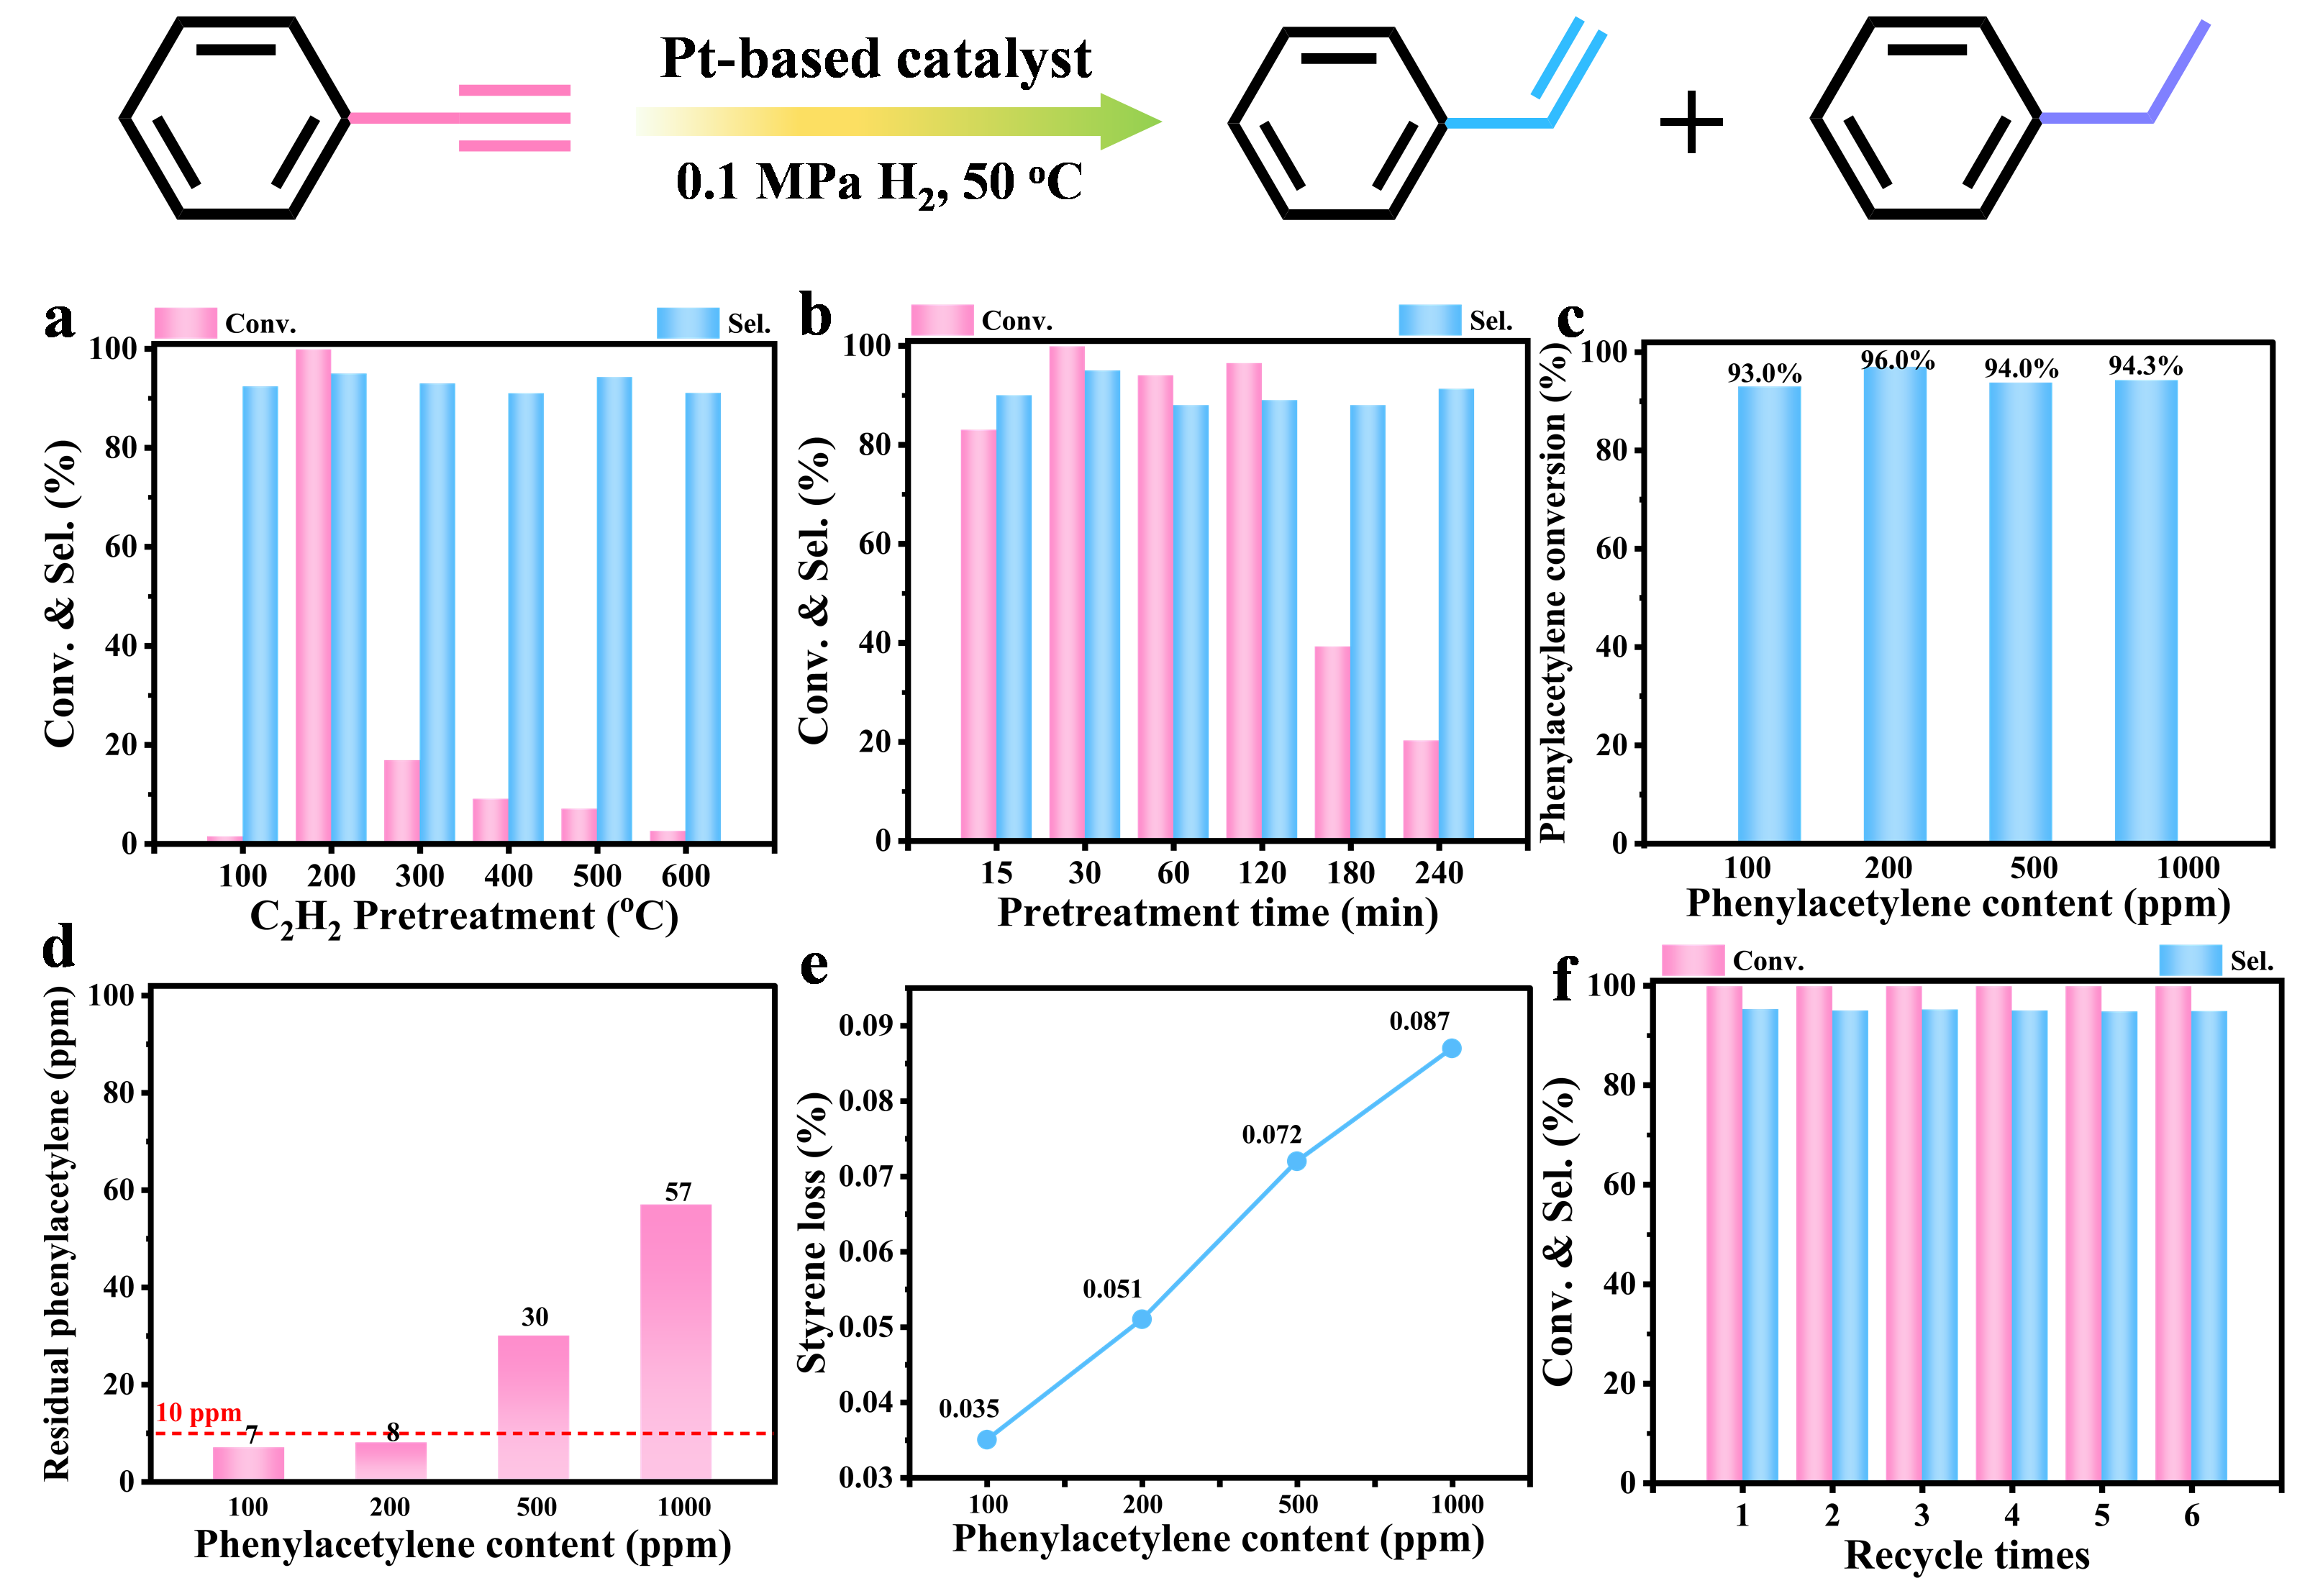
图2. Pt/TiO2-200C2H2在苯乙炔加氢及从富集苯乙烯原料中选择性去除痕量苯乙炔杂质方面的催化性能评价:(a) 乙炔预处理温度对催化剂的影响,(b) 乙炔预处理时间对温度的影响,(c) 在富集苯乙烯的原料中,不同初始苯乙炔浓度(100、200、500、1000 ppm)下的苯乙炔的转化率,(d) 在不同初始苯乙炔含量下氢化后的残余苯乙炔浓度(虚线表示10 ppm的阈值),(e) 苯乙烯的绝对损失量随初始苯乙炔浓度的变化关系, (f) Pt/TiO2-200C2H2催化剂的循环稳定性测试。
原位漫反射红外傅里叶变换光谱(DRIFTS)和CO-DRIFTS深入揭示了催化作用机制。CO-DRIFTS光谱中,Pt/TiO2-200C2H2催化剂的CO-Pt NPs特征峰从1859和2051 cm-1红移至1834和2045 cm-1,进一步证实了PA涂层向Pt NPs转移电子。苯乙烯吸附实验表明,苯乙烯在Pt/TiO2-200C2H2表面的脱附速率明显高于对照催化剂,说明PA涂层促进了产物脱附,从而提高了选择性。苯乙炔加氢原位红外光谱显示,随着反应进行,-C≡C-峰(2109 cm-1)持续减弱,而-C=C-峰(1630cm-1)逐渐增强,表明苯乙炔被高选择性转化为苯乙烯且无进一步过度加氢发生。
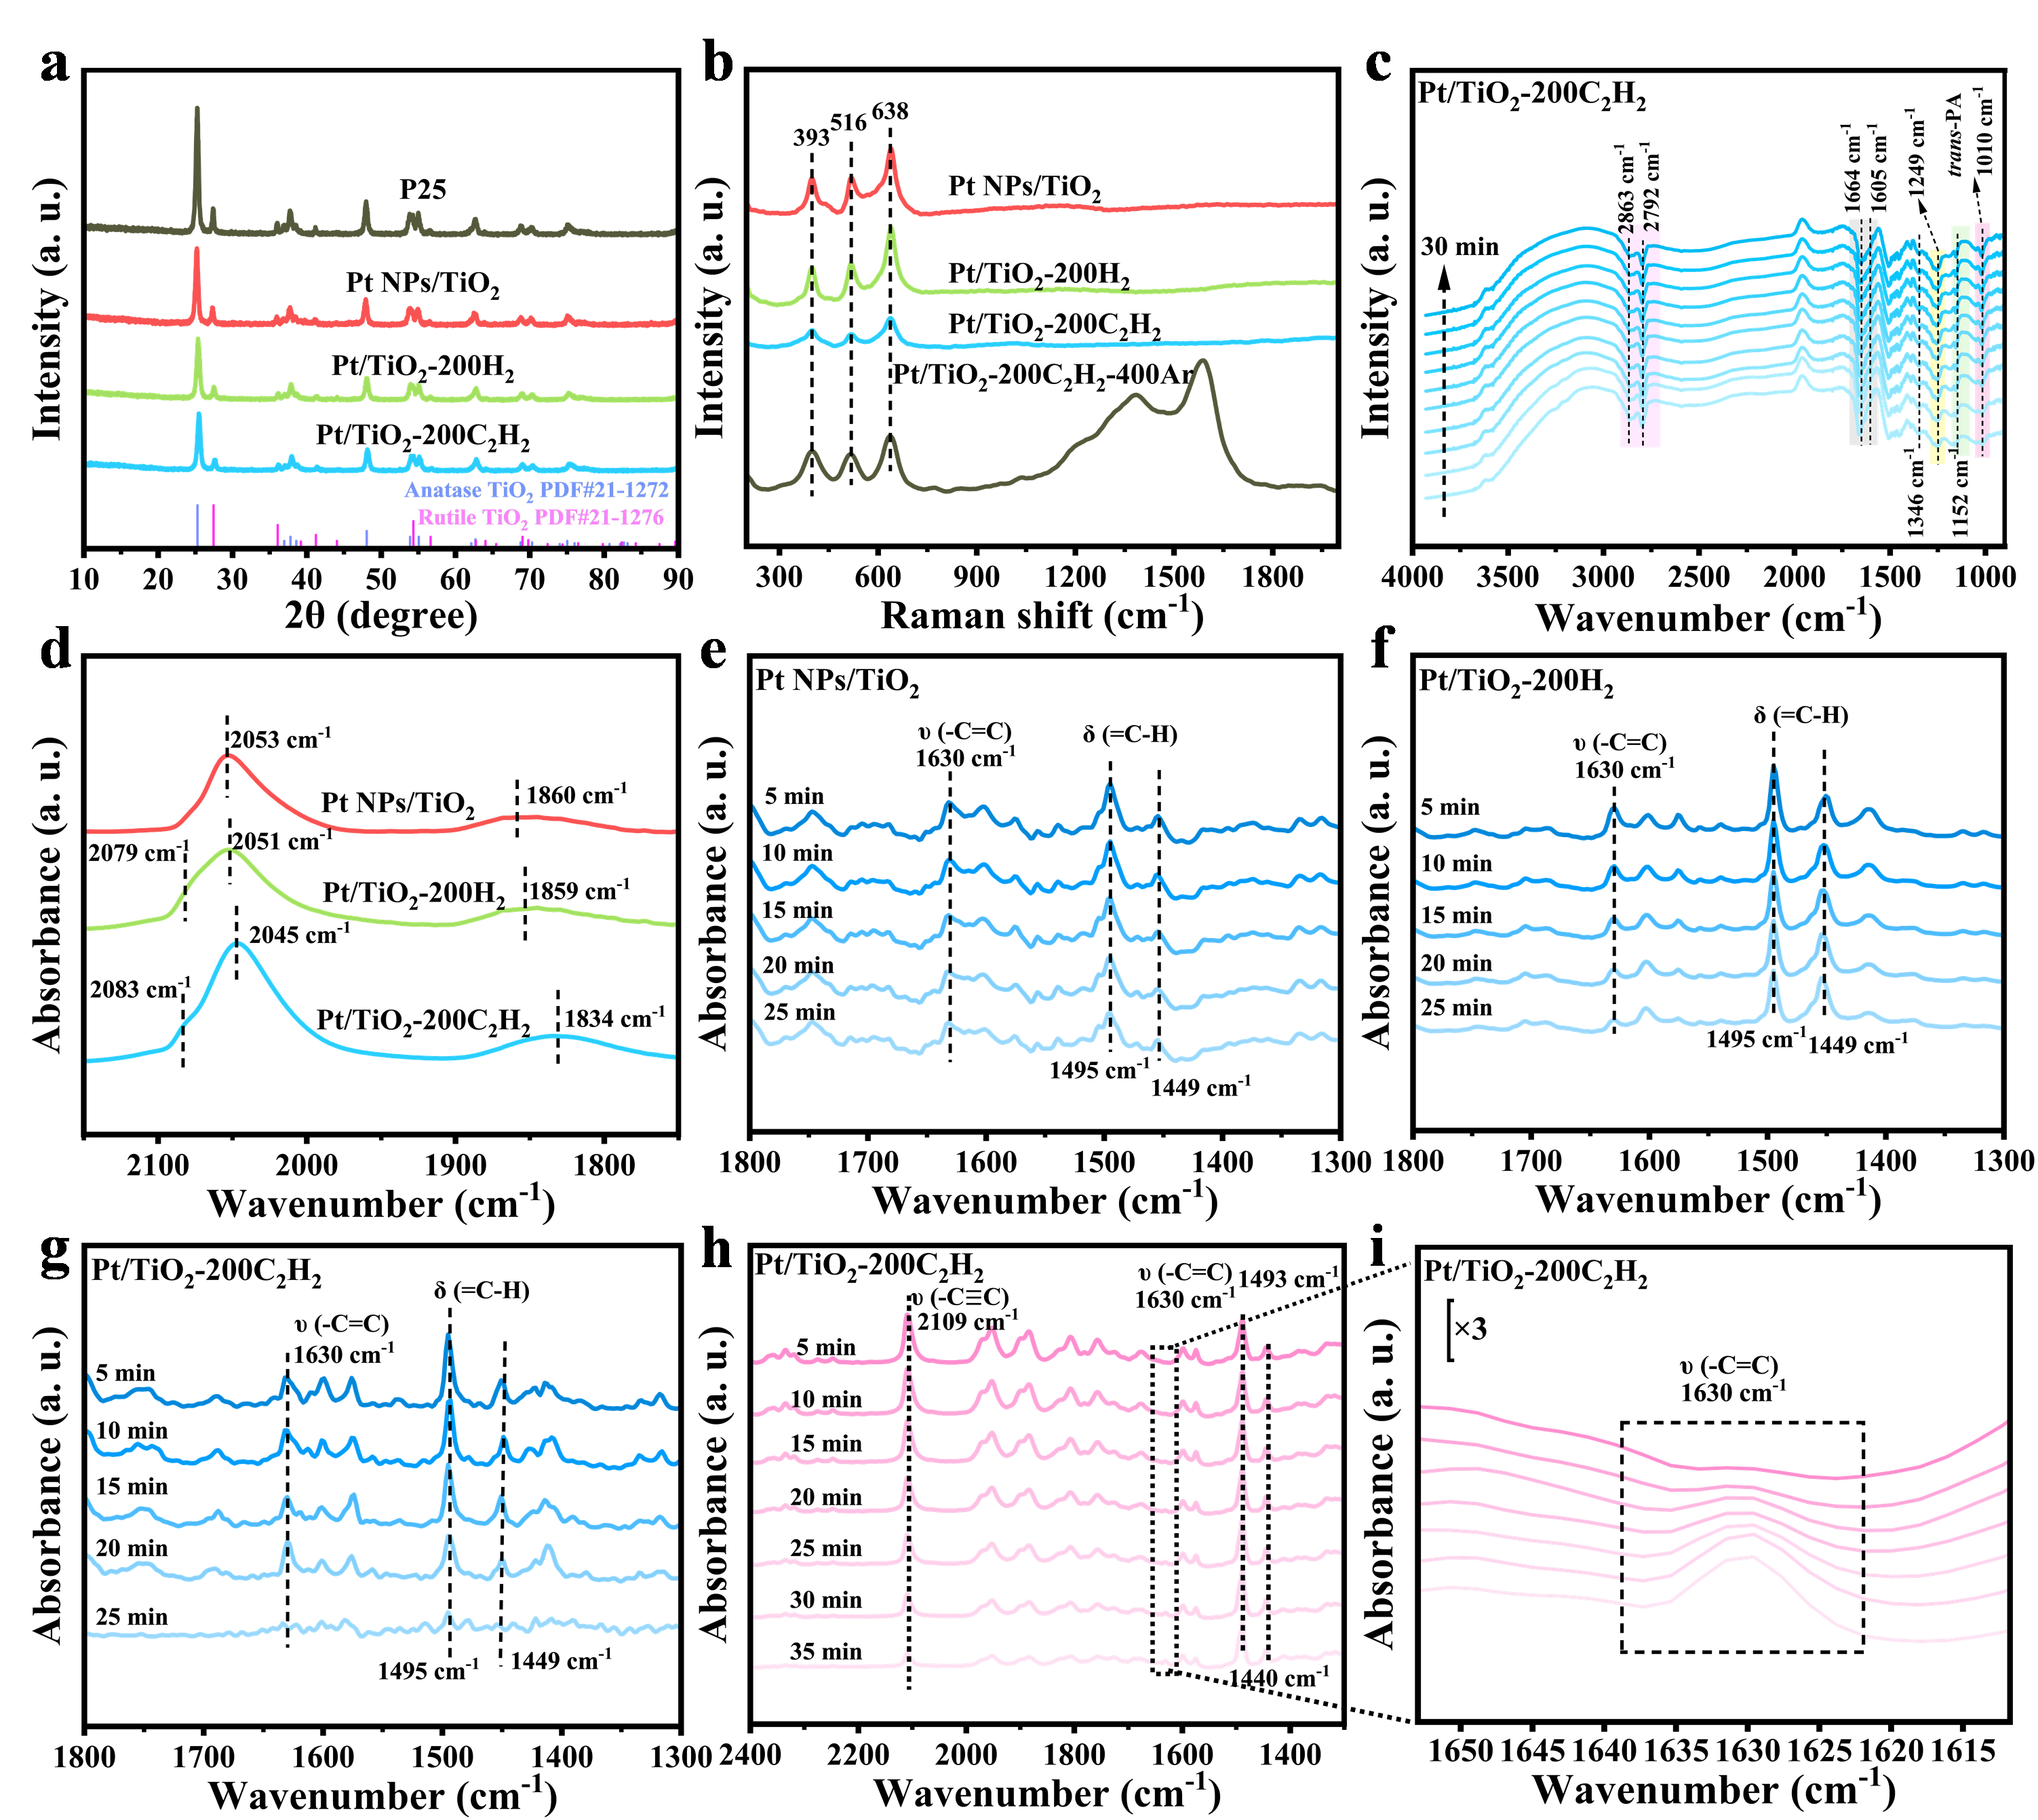
图3. 活性位点鉴定与机理研究:(a) TiO2 (P25), Pt NPs/TiO2, Pt/TiO2-200H2和Pt/TiO2-200C2H2的XRD谱图,(b) Pt NPs/TiO2, Pt/TiO2-200H2, Pt/TiO2-200C2H2以及Pt/TiO2-200C2H2-400Ar的拉曼谱图,(c) Pt/TiO2-200C2H2催化剂在200°C 5% C2H2/Ar吹扫下的原位DRIFTs谱图,(d) Pt NPS/TiO2, Pt/TiO2-200H2和Pt/TiO2-200C2H2催化剂的原位CO-DRIFTs谱图,(e-g) 苯乙烯在Pt NPs/TiO2, Pt/TiO2-200H2和Pt/TiO2-200C2H2催化剂上的吸附行为,(h, i) 在H2气氛下监测苯乙炔分子在Pt/TiO2-200C2H2催化剂上的变化。
密度泛函理论(DFT)计算从分子层面上阐明了PA涂层的作用机制。研究团队构建了Pt1/TiO2、PA@Pt1/TiO2、Pt19/TiO2和PA@Pt19/TiO2四种理论模型,分别对应Pt SAs和Pt NPs位点以及PA涂层覆盖的活性位点结构。计算结果表明,对于Pt1/TiO2,苯乙烯脱附能(0.85 eV)远高于其加氢能垒(0.29 eV),ΔEₐ为-0.56 eV,苯乙烯倾向于过度加氢;而PA@Pt1/TiO2将加氢能垒提升至0.92 eV,同时将脱附能降低至0.66 eV,ΔEa变为+0.26 eV,使脱附成为动力学有利路径。类似地,PA@Pt19/TiO2的ΔEa高达+1.92 eV,远优于Pt19/TiO2的-0.08 eV。这些结果共同印证了PA涂层通过提高Pt NPs和Pt SAs位点上的苯乙烯加氢能垒,有效抑制了过度加氢,促进了产物脱附,从而实现了苯乙烯目标产物的高选择性。
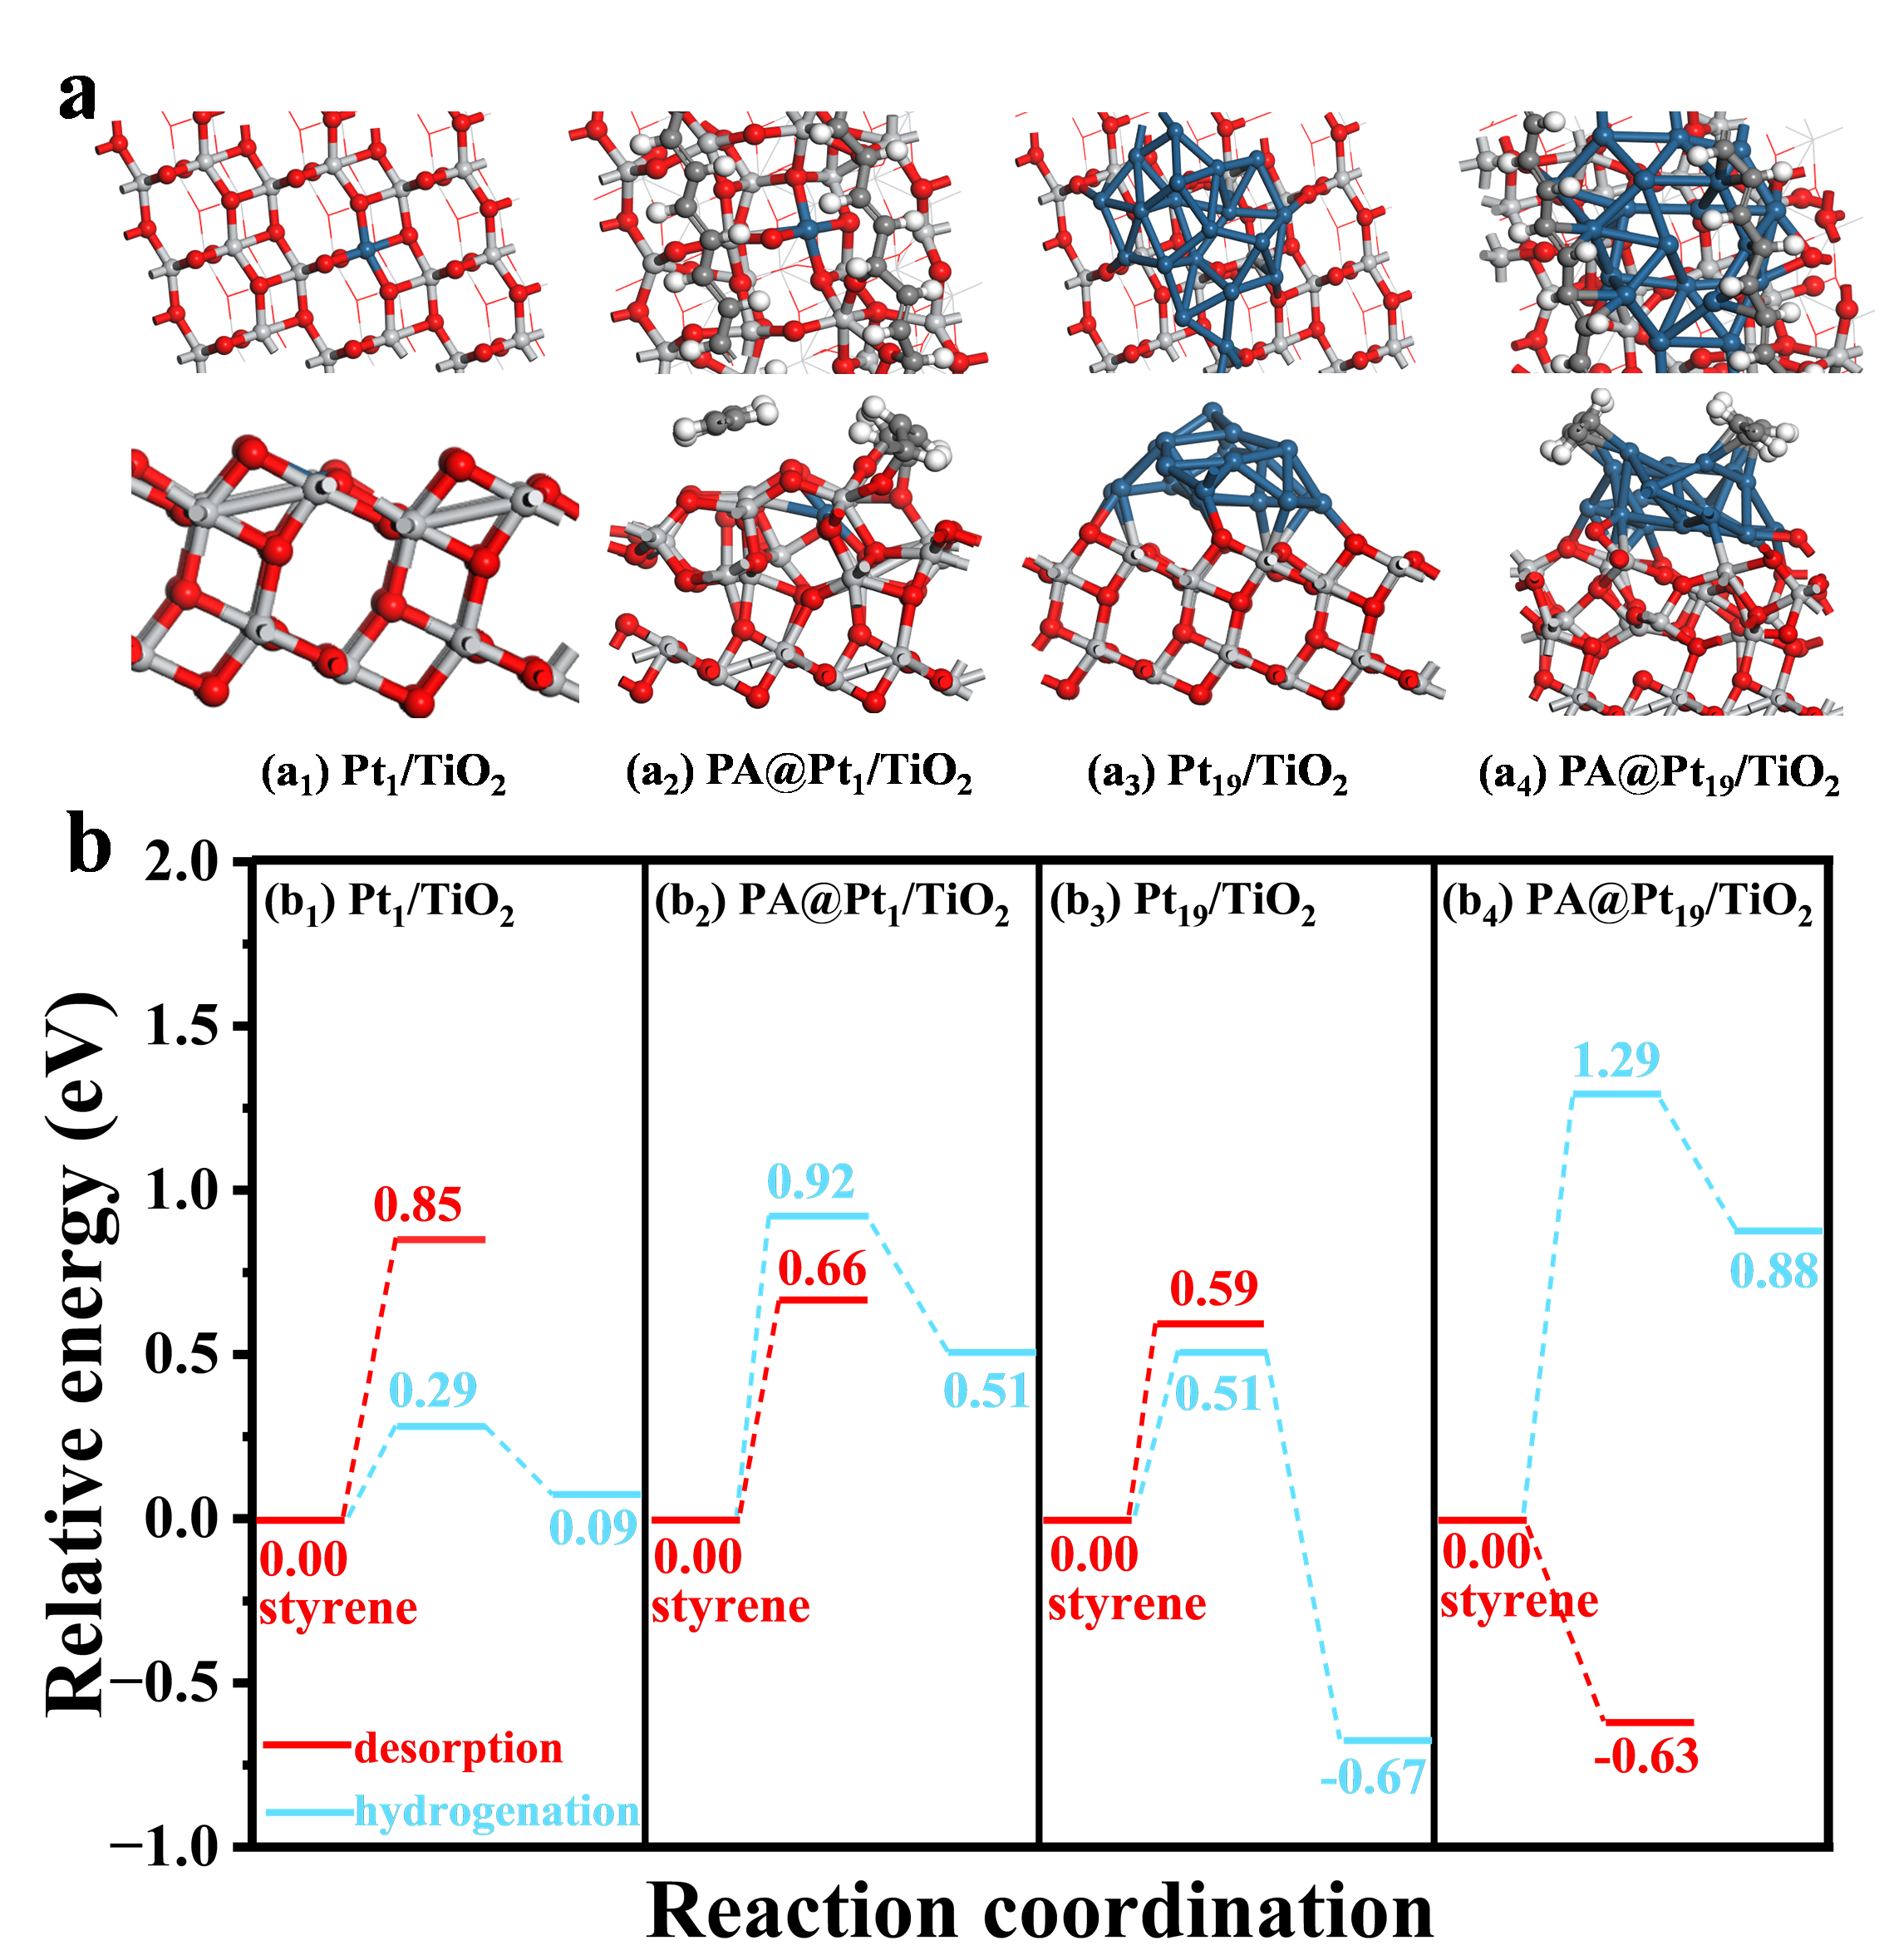
图4、苯乙烯加氢与脱附的DFT计算:(a) 苯乙烯在以下样品的吸附优化结构(a1) Pt1/TiO2, (a2) PA@Pt1/TiO2, (a3) Pt19/TiO2, (a4) PA@Pt19/TiO2, (b) 苯乙烯脱附及其进一步加氢能垒图。
该研究创新性地利用低温气相乙炔自聚合策略,在Pt/TiO2催化剂表面原位构建聚乙炔涂层,成功实现了Pt NPs与Pt SAs双活性位点的协同调控。PA涂层不仅稳定了Pt NPs、促进了H2活化,还通过电子效应提高了苯乙烯加氢能垒、促进了产物脱附,从而突破了活性与选择性的传统权衡限制。这一策略为设计开发高性能炔烃选择性加氢催化剂提供了新思路,在苯乙烯纯化等精细化学品生产领域具有广阔的工业应用前景。
这一成果近期发表在化学领域国际顶刊Angewandte Chemie International Edition,山西大学为第一完成单位,化学化工学院(分子科学研究所&晶态材料研究所)张冰博士、太原理工大学薛米风博士、中科院大连化物所刘云霞博士后为论文共同第一作者,山西大学张锋伟教授、太原理工大学章日光教授、中科院大连化物所乔波涛研究员为论文共同通讯作者。该工作得到国家自然科学基金、山西省基础研究计划(产业发展类)联合资助重点项目(潞安)和山西大学大同校区科技创新团队(培育型)等专项基金的支持。
相关链接:https://onlinelibrary.wiley.com/doi/10.1002/anie.5191811
初审 | 瑄 瑄
复审 | 范艳华
终审 | 张 捷


